Umsetzung der Europäischen Medizinprodukteverordnung
Medizinprodukteverordnung
Können deutsche Medizintechnik-Unternehmen die Herausforderungen zur Umsetzung der Europäischen Medizinprodukteverordnung meistern?
Mit der neuen Europäischen Medizinprodukteverordnung (European Medical Device Regulation, EU-MDR) soll das Medizinproduktrecht in Europa vereinheitlicht, Patientensicherheit (1) und Qualitätssicherung (2) gesteigert werden. Die Übergangsfrist zur Umsetzung der 2017 in Kraft getretenen Neuregulierung (3) wurde infolge der Corona-Pandemie bis Ende Mai 2021 verlängert (4). Dies entlastet vorübergehend die Medizinprodukthersteller bei der Auslegung und Umsetzung der neuen Regularien. Es bleibt dennoch unklar, ob und wie sich deren Herausforderungen (1) überwinden lassen: Finale Spezifikationen stehen teilweise aus (2). Weiterhin bestehen Rechtsunsicherheiten. Mangel an Benannten Stellen zur Zertifizierung sowie an Experten im regulatorischen Bereich verzögern die Umsetzung (2). Für Software und digitale Produkte ergibt sich vielfach eine höhere Risikoklassifizierung, die zusätzliche Anforderungen für die Zertifizierung aufwirft, beziehungsweise die Zertifizierung durch eine Benannte Stelle erst nötig macht ((5), Anh. VIII, Regel 11; s. 144).
Zertifizierungsprozess nach Europäischen Medizinprodukteverordnung
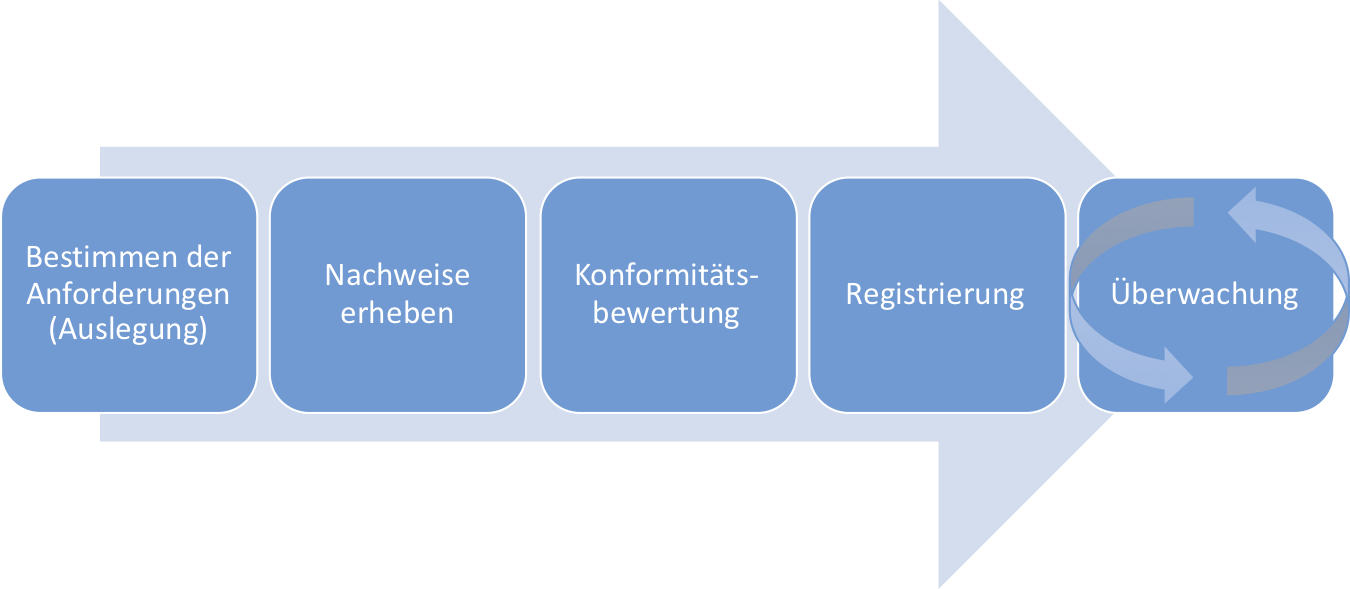
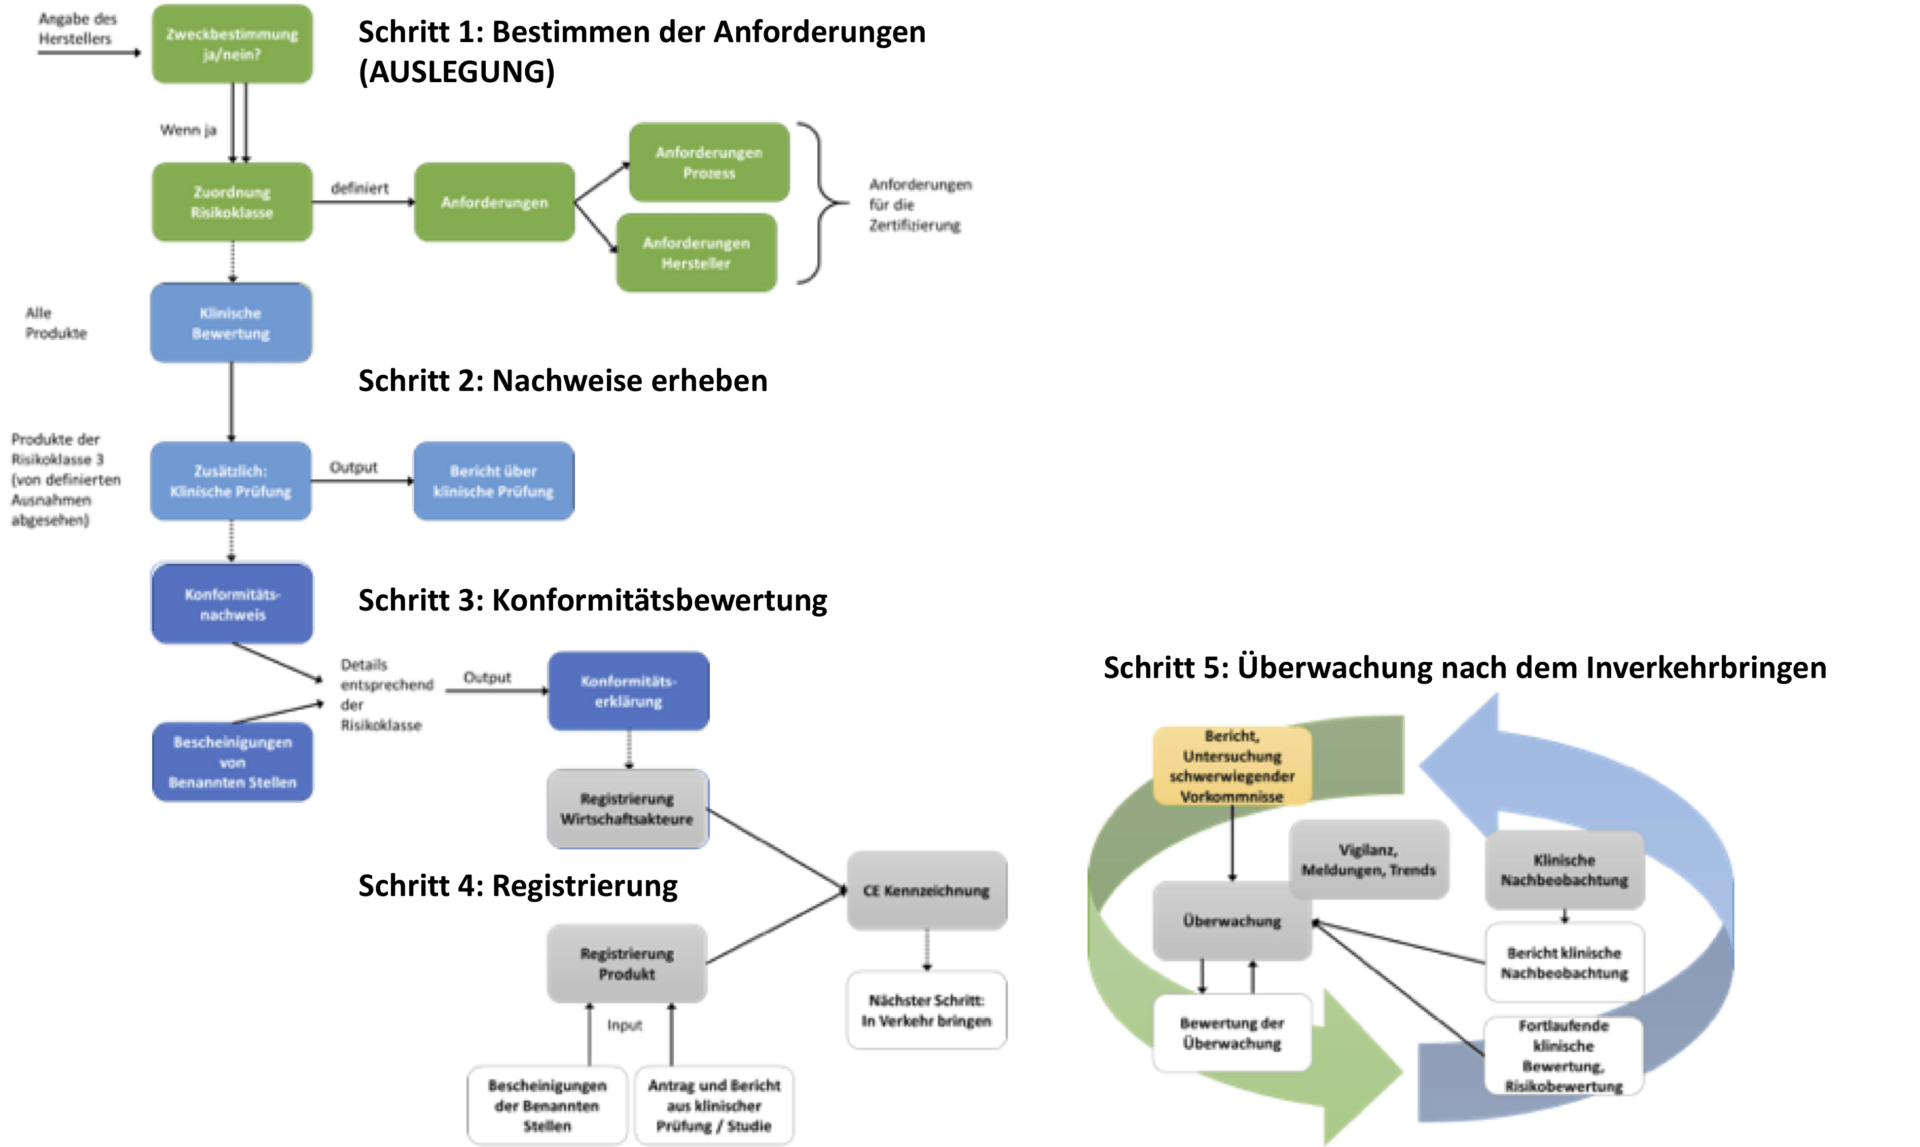
Der Zertifizierungsprozess nach MDR folgt im Wesentlichen fünf Schritten. Deren Ausgestaltung wird definiert durch die Zweckbestimmung beziehungsweise Risikoklasse des Medizinprodukts sowie eine Reihe weiterer Faktoren, die in den Eigenschaften des Produkts begründet sind (5, 6).
MDR Zertifizierungsschritte, Eigene Grafik, vereinfacht in Anlehnung an (6).
MDR Zertifizierungsschritte mit Detaillierung, Eigene Grafik, vereinfacht in Anlehnung an (6).
Einschätzungen zufolge werden die Kosten allein für die Konformitätsbewertung um 50-60 Prozent ansteigen (2). Von den Gesamtkosten zur Umsetzung der MDR einschließlich IVDR (Regulierung für In-Vitro diagnostische Geräte), die auf 18,8 Milliarden US Dollar geschätzt werden, sollen 18,4 Milliarden allein bei den Herstellern und Zulieferern liegen (2).
Herausforderungen der MDR für die Hersteller digitaler Medizinprodukte in Deutschland
Die EU-MDR trifft die deutschen Hersteller digitaler Medizinprodukte und deren Markt in mehrfacher Hinsicht:
Für die in der deutschen Medizintechnik charakteristischen mittelständischen Unternehmen(7), von denen 93 Prozent weniger als 250 Mitarbeiter beschäftigen (8), bedeutet die Einführung neuer Produkte nach den EU-MDR Vorgaben einen kaum einschätzbaren Aufwand bei unsicherer Vergütung. Dies kann für sie zur Existenzbedrohung werden (2).
Bewährte Bestandsprodukte könnten vom Markt verschwinden, wenn der Aufwand zur Einhaltung der neuen Regularien und ihre (Re-)Zertifizierung für die Hersteller nicht mehr im Verhältnis zum monetären Nutzen stehen (2). Für die Patienten, Krankenhäuser und Ärzte, die sie bisher nutzten, werden Versorgungslücken befürchtet. Besonders betroffen sind Nischenprodukte, beispielsweise Produkte für Kinder (9).
Für digitale Medizinprodukte wie Software oder Apps könnten kaum überwindbare Hürden entstehen: Mit den neuen Vorgaben der EU-MDR wird Software wie Bildablage- und Kommunikationssysteme (PACS), Klinische- und Labor-Informationssysteme, aber auch Apps, die datenbasierte Dienste und Entscheidungsunterstützung bereitstellten, meist nicht mehr der risikoärmsten Klasse I zugeordnet, sondern in die Risikoklasse II a oder gar III eingestuft und muss von einer Benannten Stelle zertifiziert werden (5). Zwar gelten Übergangsfristen, die eine verlängerte Geltung bestehender Zertifizierungen gestatten (5). Für Medizinprodukte der Risikoklasse I, die bisher kein Zertifikat benötigten, greift die Übergangsregelung nicht. Ohne Zertifikat darf das Produkt jedoch nicht weiterbetrieben werden.
Weiterhin werden die besonderen Eigenschaften innovativer digitaler Medizinprodukte, beispielsweise von Apps, nicht genügend berücksichtigt (10). Sie sind anpassbar und kein für alle Anwender einheitliches Produkt (10). Ihre Produktlebenszyklen sind kurz: Anwendungen sind möglicherweise zum Bewertungszeitpunkt schon weiterentwickelt. Anpassungen von Plattformen und Betriebssystemen verbundener Geräte (Smartphone, Tablet, Computer) haben Auswirkungen, die vom Hersteller digitaler Anwendungen nicht unbedingt kontrollierbar sind (10). Studienlagen für digitale Produkte sind nicht immer übersichtlich. Klinische Studien sind langdauernd und ‚überleben‘ rasch das Produkt (10).
Insgesamt bergen die neuen Regulierungen ein unüberschaubares wirtschaftliches Risiko für die digitalen Medizinprodukthersteller. Risikominderung liegt in der Erstattungsfähigkeit der Produkte durch die gesetzlichen Krankenversicherungen. Sie entscheidet sich jedoch erst in der Bewertung des Mehrnutzens durch den G-BA, nach erfolgreichem Durchlaufen des kostenintensiven Zertifizierungsprozesses (1).
Lassen sich diese Herausforderungen überwinden?
Sicherung von Bestandsprodukten und Durchdringung digitaler Innovation sind wesentliche Faktoren für die Gesundheitswirtschaft. Es stellt sich daher die Frage, ob und wie sich diese Herausforderungen überwinden lassen. Medizinprodukthersteller selbst haben wenige Optionen. Eine davon sind Selektivverträge mit den Kostenträgern. Sie können eine gleichzeitige Versorgung mit digitalen Produkten und deren Bewertung ermöglichen (10). Positive Bewertung könnte ihnen dann den Weg in Kollektivverträge ebnen (1, 10).
Schon in der Planungsphase der Produktentwicklung können Experten neben den Zertifizierungsanforderungen auch die spätere Erstattungsfähigkeit einbeziehen (1). Fast-Track Schulung für Fachleute medizintechnik-naher Unternehmen könnten helfen, die bestehenden Ressourcenengpässe bei den benannten Stellen sowie den Medizintechnik-Unternehmen (2) zu schließen.
Andere Lösungen könnten beim Gesetzgeber, in der konkreten Umsetzung der EU-MDR liegen. Eine erweiterte Übergangsregelung nach dem Beispiel der verkürzten Zertifizierung digitaler Produkte und Innovationen bereits bewährter Unternehmen durch die Food and Drug Administration in den USA (11) wäre ein Ansatz. Sie könnte bereits bewährte Medizinprodukte, die aus der Risikoklasse I in höhere Klassen eingestuft werden, während des (Re-)Zertifizierungsprozesses für die Versorgung erhalten.
Zur Entlastung des Flaschenhalses durch die Benannten Stellen könnte ein verkürzter Benennungsprozess beitragen. Aktuell dauert der finanziell und bürokratisch sehr aufwändige Prozess durchschnittlich 18 Monate (2).
Fazit
Für die Hersteller digitaler Medizinprodukte in Deutschland bedeutet die neue Europäische Medizinprodukteverordnung eine beträchtliche Herausforderung in einer Landschaft, die im internationalen Vergleich ohnehin als schwierig gilt (12). Wenige Lösungsansätze liegen im Einflussbereich der Medizintechnik-Unternehmen selbst. Vieles lässt sich nur in der Umsetzung der neuen Regularien überwinden. Sollte dies nicht gelingen, könnten Produkte, Unternehmen, und Innovation in der deutschen Medizintechnik deutliche Rückschläge erleiden. Finanzielle und organisatorische Unterstützung der Medizintechnik-Unternehmen in der Umsetzung der MDR-Regularien kann ihnen wirtschaftliche Planungssicherheit geben. Sie kann das Risiko für Versorgungslücken von Bestandsprodukten zu reduzieren und Medizintechnik-Innovation weiterhin in die Versorgung zu bringen.
Quellen
- Klar E. Medical Device Regulation als aktuelle Herausforderung für die rechtssichere Einführung neuer Technologien. Der Chirurg. 2018;89(10):755-9. zum Original
- Mutter CK. Nur noch gut ein halbes Jahr bis zum Geltungsbeginn – Wo stehen wir in Sachen Medical Device Regulation? SPECTARIS Jahrbuch 2019/20. 2019.zum Original
- Graf A. Europäische Medizinprodukteverordnung: Kliniken drohen Versorgungsengpässe. kma-Klinik Management aktuell. 2019;24(11):54-6.zum Original
- Union E. VERORDNUNG (EU) 2020/561 DES EUROPÄISCHEN PARLAMENTS UND DES RATES vom 23. April 2020. Amtsblatt der Europäischen Union2020.zum Original
- RAT EPU. VERORDNUNG (EU) 2017/745 DES EUROPÄISCHEN PARLAMENTS UND DES RATES. Amtsblatt der Europäischen Union2017. zum Original
- Europe M. Medical Devices Regulation – Flowchart, Overview of requirements under the Medical Devices Regulation 2017/745/EU. In: EN_MTE_MDR_Flowchart_Dec2017.pdf, editor. 2017.zum Original
- BVMed. Branchenbericht Medizintechnologien 2020. 2020 25.02.2020.
- BVMed. BVMed – Branchenbericht Medizintechnologien 2020 [updated 25. Februar 2020] zum Original
- Korzilius H. Medizinprodukte-Verordnung – Es drohen Engpässe. Deutsches Ärzteblatt. 2019;116 (42). zum Original
- Albrecht U, Kuhn, B., Land, J. et al. . Nutzenbewertung von digitalen Gesundheitsprodukten (Digital Health) im gesellschaftlichen Erstattungskontext. Bundesgesundheitsblatt. 2018;61:340–8.zum Original
- FDA USFaDA. Digital Health Software Precertification (Pre-Cert) Program. 2019. zum Original
- Krüger-Brand HE. Digital Health: Deutschland auf vorletztem Platz im Ländervergleich 2018 zum Original